医疗器械研发 从创新构想到临床应用的系统化流程
医疗器械研发是一个高度跨学科、强监管且周期漫长的系统工程。它并非单一的技术突破,而是融合了临床需求、工程技术、生物学评价、法规注册与质量管理体系的综合性创新活动。
第一,需求定义与概念验证。研发的起点通常来自临床痛点或医生反馈。企业需要与医疗机构紧密合作,明确器械的预期用途、适用人群、性能指标和竞品差距。这一阶段需进行可行性分析,包括技术路径、专利风险和初步的商业评估。概念验证往往通过原型机、体外实验或动物实验来完成,目的是证明核心原理可行。
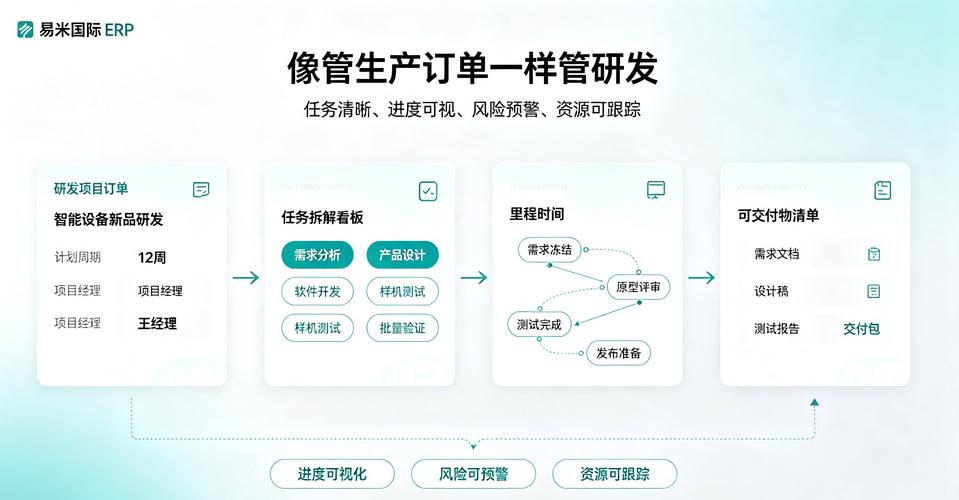
第二,设计输入与工程开发。当概念验证通过后,进入正式的设计开发阶段。企业需依据ISO 13485和FDA 21 CFR 820等质量体系要求,制定设计输入清单,涵盖安全、性能、可用性、灭菌、包装、软件(若有)等维度。研发团队通常包括机械、电子、材料、软件、临床等多领域工程师,通过迭代设计、仿真分析和台架测试逐步优化产品。
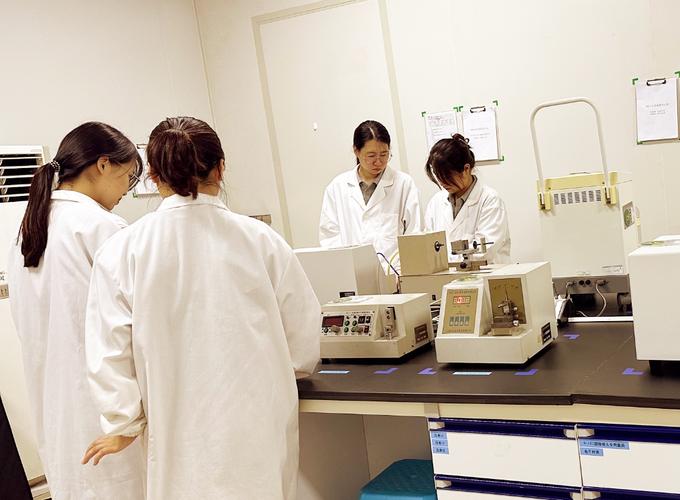
第三,设计验证与确认。设计验证是证明产品符合设计输入的要求,常通过实验室测试、疲劳测试、电气安全测试等完成。设计确认则是证明产品在真实使用条件下满足用户需求,通常需要模拟使用测试或小规模临床试用。对于高风险器械(如植入物、生命支持设备),必须开展严格的生物学评价和风险管理(ISO 14971)。
第四,临床评价与法规注册。大多数二类和三类医疗器械需进行临床试验,以获取安全性和有效性的循证数据。临床试验方案需经伦理委员会批准,并遵循GCP规范。完成后,企业需向国家药监局(NMPA)、美国FDA或欧盟公告机构提交注册资料,包括技术文档、临床报告、质量体系文件等。注册审评往往耗时数月到数年,且可能要求补充资料或开展额外研究。
第五,上市后监管与迭代。获得注册证并不意味着研发结束。企业需建立上市后监督体系,收集不良事件、投诉和临床随访数据,用于风险再评价和产品改进。当设计、材料或工艺发生重大变更时,可能触发重新注册或变更注册。真实世界数据正日益成为支持器械扩展适应症或优化性能的重要依据。
综上,医疗器械研发的本质是在严谨的法规框架下,将临床需求转化为安全、有效且可量产的产品。成功的研发企业往往具备三项核心能力:一是深度理解临床场景,二是掌握跨学科工程与生物医学技术,三是建立与监管机构高效沟通的质量与注册体系。伴随人工智能、增材制造和柔性电子等新技术嵌入,医疗器械研发将更强调软件生命周期管理、人因工程和快速迭代能力。
如若转载,请注明出处:http://www.51wxrnkj.com/product/42.html
更新时间:2026-10-30 14:19:30